Transporteurs d'efflux (P-gp)
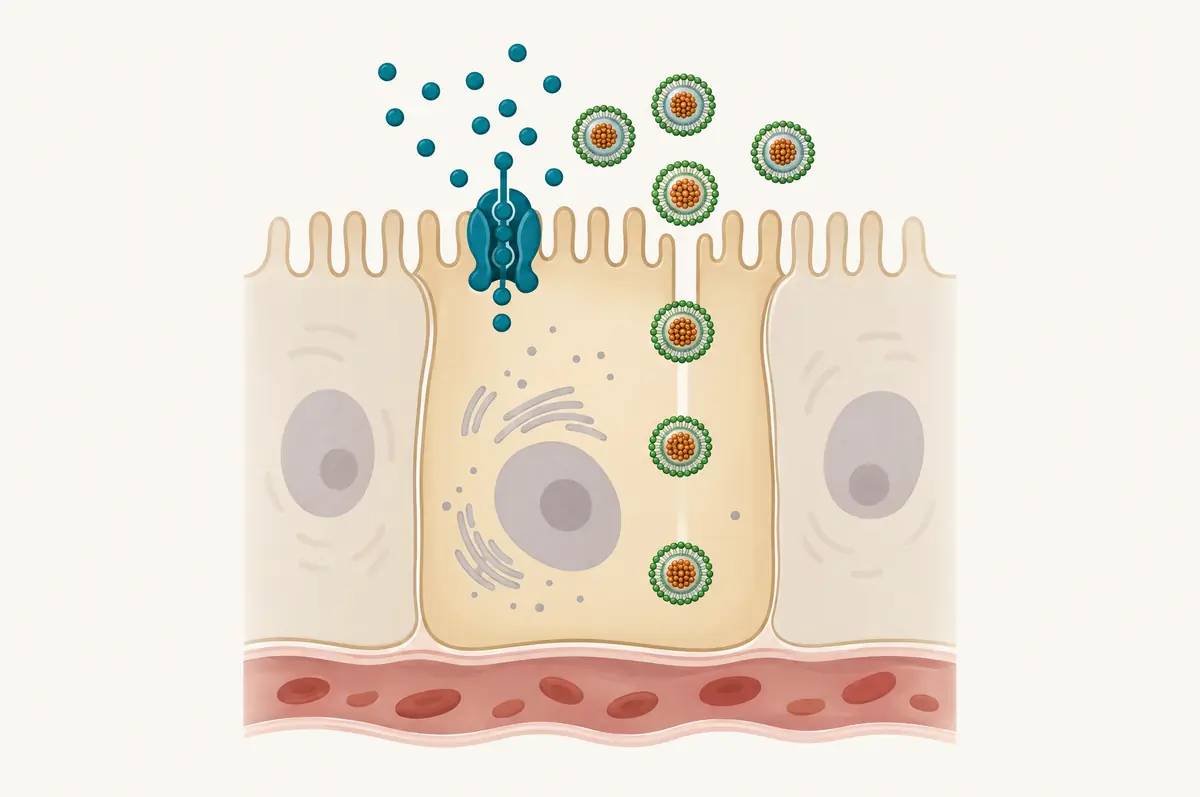
Certains composés entrent dans les cellules intestinales et en sont aussitôt rejetés. La P-glycoprotéine et les transporteurs ABC apparentés se trouvent sur la face luminale des entérocytes et exportent un large éventail de substrats, ce qui réduit l'absorption orale, la rend variable et crée des risques d'interactions médicamenteuses.
Fonctionnement de l'efflux
La P-glycoprotéine (ABCB1) est une pompe dépendante de l'ATP qui reconnaît de nombreuses molécules lipophiles, souvent cationiques. Dans l'intestin, elle agit avec le CYP3A4 dans les mêmes cellules, de sorte qu'un composé rejeté puis réabsorbé à plusieurs reprises a davantage de chances d'être métabolisé. La protéine de résistance du cancer du sein (ABCG2) et MRP2 ajoutent une capacité d'efflux supplémentaire. L'expression varie le long de l'intestin et d'une personne à l'autre, ce qui contribue à une exposition variable. Résultat : la même dose peut donner des expositions très différentes chez deux personnes.
Composés concernés
La digoxine est le substrat de référence classique en clinique. Parmi les actifs naturels, des études in vitro et chez l'animal identifient plusieurs flavonoïdes et alcaloïdes, dont la berbérine, comme substrats ou modulateurs. De nombreux polyphénols inhibent aussi la P-gp à forte concentration, ce qui est pertinent pour les interactions avec les médicaments sur ordonnance. Les autorités réglementaires exigent l'évaluation des transporteurs pour les nouveaux médicaments, car une inhibition peut augmenter l'exposition aux substrats administrés en même temps. Une grande partie des données sur les produits naturels reste préclinique et n'a pas été confirmée par des études pharmacocinétiques chez l'humain.
Réponses de formulation
Plusieurs excipients courants inhibent la P-gp in vitro, notamment le TPGS de vitamine E, le polysorbate 80 et certains poloxamères. Les systèmes lipidiques peuvent aussi orienter l'absorption vers les voies lymphatiques. Une inhibition délibérée de la P-gp doit être mise en balance avec le risque d'interaction avec les médicaments que le consommateur prend peut-être déjà. La plupart des données d'inhibition in vitro proviennent de concentrations qui ne sont peut-être pas atteintes dans l'intestin humain ; un effet de formulation doit donc être confirmé par une étude de transport bidirectionnel et, en fin de compte, par une pharmacocinétique chez l'humain.
Points clés
- La P-glycoprotéine limite la biodisponibilité orale et intervient dans les interactions médicamenteuses de nombreux substrats (Lin et Yamazaki 2003, Clin Pharmacokinet)
- La FDA recommande d'évaluer in vitro si les médicaments expérimentaux sont des substrats ou des inhibiteurs de la P-gp et de la BCRP (recommandations de la FDA, ICH M12 Drug Interaction Studies, 2024)
- Le TPGS de vitamine E inhibe l'efflux médié par la P-glycoprotéine in vitro (Dintaman et Silverman 1999, Pharm Res)
- Les copolymères séquencés Pluronic inhibent la P-gp en épuisant l'ATP et en modifiant la fluidité membranaire (Batrakova et Kabanov 2008, J Control Release)
Comment s'applique notre technologie de délivrance
L'encapsulation peut modifier la façon dont un substrat rencontre le transporteur. Libérer l'actif en une salve concentrée au niveau de l'épithélium peut saturer partiellement la P-gp localement, et les couches externes peuvent porter des excipients dont l'inhibition de la P-gp in vitro est documentée. Comme une inhibition systémique de la P-gp affecterait d'autres médicaments, nos conceptions visent des effets locaux et sont évaluées quant au risque d'interaction, et non pour une inhibition maximale.
Demandez une revue de formulation tenant compte des transporteurs.
Lectures associées
- bibliothèque des défis de vectorisation
- faible perméabilité membranaire
- métabolisme de premier passage
- profil du composé berbérine
- profil de la fisétine et de la quercétine
- repérer les substrats des transporteurs dans le Sélecteur de formulation
- gélules et comprimés oraux
- Technologie d'encapsulation Vegalab
Dernière mise à jour :