Transportadores de eflujo (P-gp)
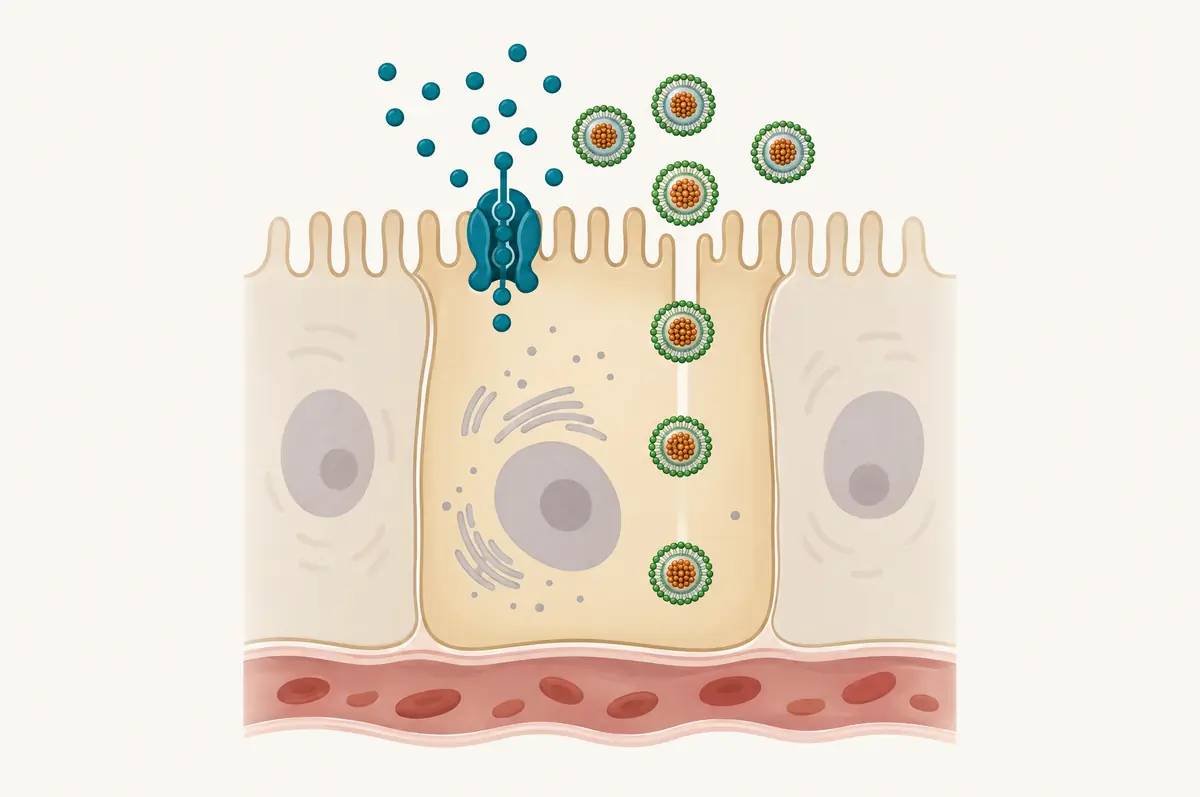
Algunos compuestos entran en las células intestinales y son bombeados de inmediato hacia afuera. La glicoproteína P y otros transportadores ABC relacionados se ubican en la superficie de los enterocitos orientada hacia la luz intestinal y exportan una amplia gama de sustratos, lo que reduce y hace variable la absorción oral y genera riesgos de interacciones farmacológicas.
Cómo funciona el eflujo
La glicoproteína P (ABCB1) es una bomba impulsada por ATP que reconoce muchas moléculas lipofílicas, a menudo catiónicas. En el intestino actúa junto con la CYP3A4 en las mismas células, de modo que un compuesto que se bombea hacia afuera y se reabsorbe repetidamente tiene más oportunidades de ser metabolizado. La proteína de resistencia al cáncer de mama (ABCG2) y la MRP2 añaden capacidad de eflujo adicional. La expresión varía a lo largo del intestino y entre personas, lo que contribuye a una exposición variable. El resultado es que la misma dosis puede producir exposiciones muy diferentes en dos personas.
Compuestos afectados
La digoxina es el sustrato de referencia clásico en estudios clínicos. Entre los activos naturales, estudios in vitro y en animales identifican varios flavonoides y alcaloides, entre ellos la berberina, como sustratos o moduladores. Muchos polifenoles también inhiben la P-gp a concentraciones altas, lo que es relevante para las interacciones con medicamentos de prescripción. Los organismos reguladores exigen evaluar los transportadores en los fármacos nuevos porque la inhibición puede aumentar la exposición a sustratos administrados de forma conjunta. Gran parte de la evidencia sobre productos naturales sigue siendo preclínica y no se ha confirmado en estudios farmacocinéticos en humanos.
Respuestas desde la formulación
Varios excipientes comunes inhiben la P-gp in vitro, entre ellos la vitamina E TPGS, el polisorbato 80 y ciertos poloxámeros. Los sistemas lipídicos también pueden desplazar la absorción hacia las vías linfáticas. La inhibición deliberada de la P-gp debe sopesarse frente al riesgo de interacción con medicamentos que el consumidor ya pueda estar tomando. La mayoría de los datos de inhibición in vitro provienen de concentraciones que quizá no se alcancen en el intestino humano, por lo que un efecto de formulación debe confirmarse con un estudio de transporte bidireccional y, en última instancia, con farmacocinética en humanos.
Datos clave
- La glicoproteína P limita la biodisponibilidad oral y media interacciones farmacológicas en muchos sustratos (Lin and Yamazaki 2003, Clin Pharmacokinet)
- La FDA recomienda evaluar in vitro si los fármacos en investigación son sustratos o inhibidores de la P-gp y la BCRP (guía de la FDA, ICH M12 Drug Interaction Studies, 2024)
- La vitamina E TPGS inhibe el eflujo mediado por la glicoproteína P in vitro (Dintaman and Silverman 1999, Pharm Res)
- Los copolímeros en bloque Pluronic inhiben la P-gp al agotar el ATP y alterar la fluidez de la membrana (Batrakova and Kabanov 2008, J Control Release)
Cómo se aplica nuestra tecnología de liberación
La encapsulación puede cambiar la forma en que un sustrato se encuentra con el transportador. Liberar el activo en una descarga concentrada en el epitelio puede saturar parcialmente la P-gp a nivel local, y las capas externas pueden llevar excipientes con inhibición de la P-gp documentada in vitro. Como la inhibición sistémica de la P-gp afectaría a otros medicamentos, nuestros diseños buscan efectos locales y se evalúan en cuanto a riesgo de interacciones, no para lograr la máxima inhibición.
Solicite una revisión de formulación que tenga en cuenta los transportadores.
Lecturas relacionadas
Última actualización: